
Sindrome di Crigler-Najjar
La sindrome di Crigler-Najjar (CNS), dal nome dei due medici che per primi descrissero la condizione nel 1952, John Crigler e Victor Najjar, è una condizione ereditaria rara e pericolosa per la vita che colpisce il fegato. Il sistema nervoso centrale è caratterizzato da un alto livello di una sostanza tossica chiamata bilirubina nel sangue (iperbilirubinemia).
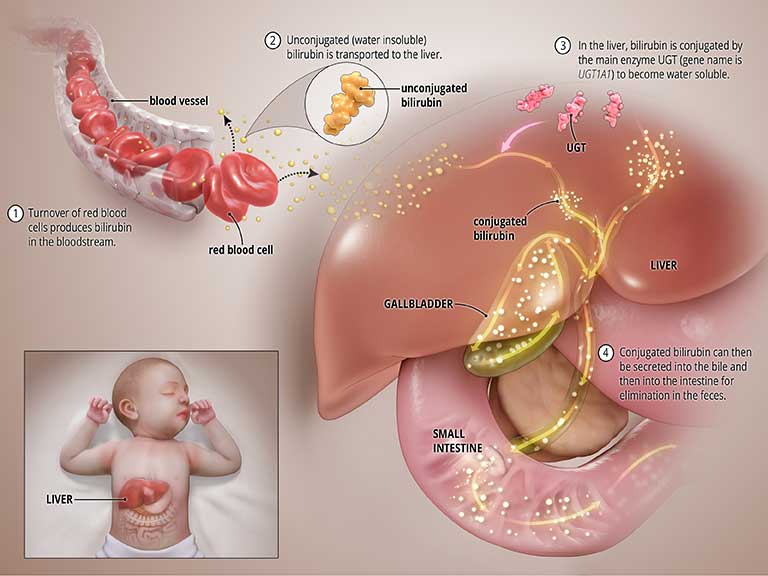
La bilirubina viene prodotta durante il normale processo di degradazione dei globuli rossi. Per essere eliminata dall'organismo, la bilirubina subisce una reazione chimica nel fegato, dove un enzima chiamato uridina difosfato glucuronosiltransferasi (UGT) converte la forma tossica della bilirubina in una forma solubile (un processo noto come "coniugazione della bilirubina") che può essere eliminata dall'organismo attraverso la bile e nell'intestino. Si veda il grafico intitolato " Stato normale" qui sotto.
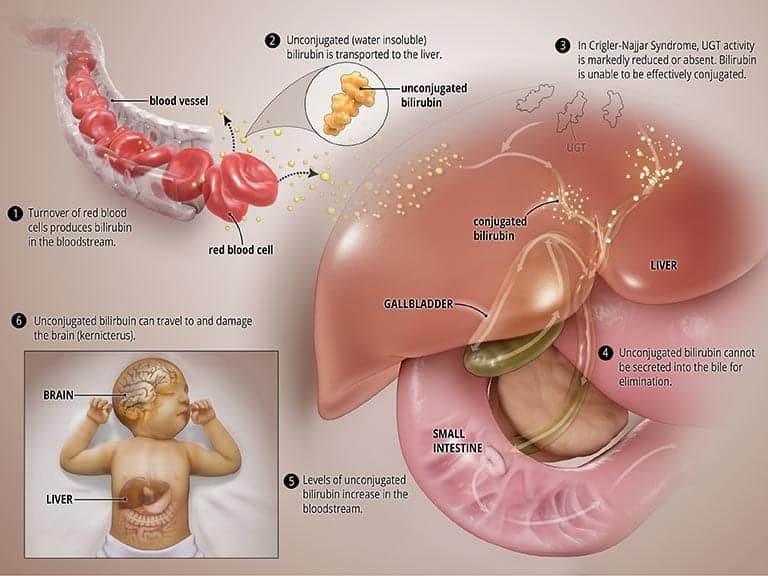
Nel sistema nervoso centrale (SNC), l'enzima UGT è completamente inattivo (SNC di tipo I) o gravemente ridotto (SNC di tipo II). In entrambi i casi, la bilirubina non viene metabolizzata correttamente e non può essere escreta nella bile. Alti livelli di bilirubina non coniugata si accumulano nel sangue, causando ittero, che può raggiungere il cervello e provocare una grave forma di danno cerebrale chiamata kernittero (maggiori dettagli di seguito). Il SNC di tipo I, in cui l'organismo produce UGT in quantità minime o nulle, è molto più grave e può causare la morte nella prima infanzia. Il SNC di tipo II, in cui l'organismo produce quantità moderate ma ridotte di UGT, è meno grave, ha meno probabilità di causare kernittero e i pazienti possono rispondere ad alcuni farmaci. Si veda il grafico intitolato " Stato anomalo" qui sotto.
Quali sono le cause del sistema nervoso centrale?
Il sistema nervoso centrale è causato da una mutazione nel gene UGT1A1 responsabile dell'enzima UGT nel fegato. È autosomica recessiva, il che significa che il bambino deve ereditare un gene UGT1A1 danneggiato sia dalla madre che dal padre per essere colpito. Quando ciò accade, la produzione di UGT viene eliminata (SNC di tipo I) o notevolmente ridotta (SNC di tipo II), il che porta all'accumulo di bilirubina nel sangue.
Se solo uno dei genitori trasmette il gene, il bambino può essere affetto da una forma meno grave della malattia, nota come sindrome di Gilbert.
Chi è influenzato dal SNC?
Si stima che meno di 1 su 1 milione di neonati sia affetto da CNS in tutto il mondo. A causa della natura genetica della condizione, entrambi i genitori devono essere portatori della mutazione affinché il loro bambino possa essere colpito.
Quali sono i sintomi del SNC?
I sintomi del sistema nervoso centrale di tipo I generalmente diventano evidenti poco dopo la nascita. I neonati affetti sviluppano un grave ittero, un ingiallimento della pelle, delle mucose e del bianco degli occhi. Questi sintomi persistono dopo le prime tre settimane di vita.
I neonati sono a rischio di sviluppare kernittero, noto anche come encefalopatia da bilirubina, entro il primo mese di vita. Il kernittero è una condizione neurologica potenzialmente pericolosa per la vita in cui livelli tossici di bilirubina si accumulano nel cervello, causando danni al sistema nervoso centrale. I primi segni di kernittero possono includere mancanza di energia (letargia), vomito, febbre e / o alimentazione insoddisfacente. Altri sintomi che possono seguire includono l'assenza di determinati riflessi (riflesso di Moro); spasmi muscolari da lievi a gravi, inclusi spasmi in cui la testa e i talloni sono piegati o inarcati all'indietro e il corpo si piega in avanti (opistotono); e / o movimenti muscolari involontari incontrollati (spasticità). Inoltre, i neonati affetti possono succhiare o allattare debolmente, sviluppare un pianto acuto e / o mostrare un tono muscolare ridotto (ipotonia), con conseguente "flaccidità" anormale.
Il kernittero può provocare sintomi più lievi come goffaggine, difficoltà con le capacità motorie fini e sottosviluppo dello smalto dei denti, oppure può provocare gravi complicazioni come perdita dell'udito, problemi di percezione sensoriale, convulsioni e contorcimenti lenti, continui, involontari movimenti (atetosi) delle braccia e delle gambe o dell'intero corpo. Un episodio di kernittero può infine provocare danni cerebrali potenzialmente letali.
Sebbene il kernittero di solito si sviluppi precocemente durante l'infanzia, in alcuni casi, gli individui con SNC di tipo 1 potrebbero non sviluppare il kernittero fino a più tardi nell'infanzia o nella prima età adulta. I pazienti in cui la concentrazione di bilirubina nel sangue è mantenuta a livelli di sicurezza dall'esposizione alla luce (vedere sotto sotto trattamento) possono sviluppare kernittero a qualsiasi età se il trattamento con la luce viene interrotto o il paziente è affetto da altre malattie.
La sindrome di Crigler-Najjar di tipo 2 è meno grave del tipo 1. Alcune persone non sono state diagnosticate fino all'età adulta. I neonati affetti sviluppano ittero, che aumenta durante i periodi in cui un bambino è malato (malattia concomitante), non ha mangiato per un lungo periodo di tempo (digiuno prolungato) o è in anestesia generale. Il kernittero è raro nella sindrome di Crigler-Najjar di tipo II, ma può verificarsi soprattutto quando un individuo affetto è malato, non mangia o è in anestesia.
Come viene diagnosticata la CNS?
Un grave ittero entro pochi giorni dalla nascita può far sospettare la sindrome di Crigler-Najjar. Ciò può essere confermato dalla valutazione clinica, dalla storia familiare, dai test genetici e di laboratorio. Ad esempio, gli esami del sangue rivelerebbero un alto livello di bilirubina non coniugata nel sangue o una mancanza di bilirubina coniugata nella bile.
Anche i test genetici per identificare le mutazioni nel gene UGT1A1 possono confermare la diagnosi.
Come viene trattato il SNC?
L'obiettivo principale del trattamento per la sindrome di Crigler-Najjar è ridurre la quantità di bilirubina non coniugata nel sangue il più rapidamente e costantemente possibile. Ciò si ottiene in modi diversi per CNS di tipo I e CNS di tipo II.
Il sistema nervoso centrale di tipo I è gestito principalmente dalla fototerapia, in cui il bambino è esposto alla luce LED blu in un apparato simile a un lettino abbronzante. La luce aggira la necessità di coniugazione e scompone la bilirubina non coniugata, che può quindi essere escreta nella bile e nell'intestino per l'eliminazione. Tuttavia, la fototerapia è un processo noioso, che richiede 10-12 ore di terapia al giorno. La prolungata esposizione alla luce provoca un ispessimento della pelle del bambino, aumentando la necessità di un regime fototerapico più intenso. La necessità di fototerapia ostacola in modo significativo la qualità della vita.
Il trapianto di fegato è un trattamento potenzialmente salvavita per i pazienti affetti dalla sindrome di Crigler-Najjar. Un nuovo fegato possiede l'enzima in grado di convertire la bilirubina non coniugata (che non può essere espulsa dall'organismo) in bilirubina coniugata (che può essere espulsa dall'organismo).
I pazienti hanno ancora la mutazione genetica che causa la carenza di glucuronil transferasi e possono ancora trasmettere l'anomalia ai loro figli.
Sebbene alcuni individui con SNC di tipo II possano richiedere la fototerapia durante episodi di iperbilirubinemia grave, la maggior parte è ben controllata dal trattamento quotidiano con fenobarbital.
Qual è la prognosi per chi vive con il SNC?
Con un trattamento adeguato, i pazienti con SNC di tipo II possono vivere una vita relativamente normale.
Purtroppo quelli con CNS di tipo I hanno tempi molto più duri, con il rischio di danni cerebrali gravi e irreversibili, e gli unici trattamenti disponibili perdono l'efficacia con l'invecchiamento del bambino, rendendo necessario un trapianto salvavita e ricerca di terapie alternative molto più urgente.
Qual è la direzione futura per la ricerca sul SNC?
La ricerca in corso sulla sindrome di Crigler-Najjar comprende lo sviluppo di terapie per sostituire l'enzima mancante o carente. Sono attualmente in corso studi clinici di terapia genica, in cui il gene UGT1A1 anomalo nei soggetti affetti da sindrome di Crigler-Najjar viene sostituito con un gene UGT1A1 normale, in modo che l'organismo possa produrre UGT funzionale. La terapia genica potrebbe rappresentare una cura permanente e a vita per questa malattia, se dimostrata efficace negli studi clinici. I ricercatori stanno anche valutando se l'inserimento di cellule epatiche sane nel fegato dei soggetti affetti da sindrome di Crigler-Najjar possa fornire una quantità sufficiente di enzima per correggere la carenza di UGT1A1. Tuttavia, questo "trapianto" di cellule epatiche sane richiederebbe un'immunosoppressione a vita, simile a quella necessaria per un trapianto di fegato convenzionale. Ulteriori informazioni sugli studi clinici in corso sono disponibili utilizzando il nostro pratico strumento di ricerca degli studi clinici o sul sito www.clinicaltrials.gov.
Storie pazienti
Cerca una sperimentazione clinica
Gli studi clinici sono studi di ricerca che testano l'efficacia dei nuovi approcci medici nelle persone. Prima che un trattamento sperimentale possa essere testato su soggetti umani in una sperimentazione clinica, deve aver mostrato benefici in test di laboratorio o studi di ricerca sugli animali. I trattamenti più promettenti vengono quindi spostati in studi clinici, con l'obiettivo di identificare nuovi modi per prevenire, schermare, diagnosticare o curare una malattia in modo sicuro ed efficace.
Parla con il tuo medico dei progressi in corso e dei risultati di questi studi per ottenere le informazioni più aggiornate sui nuovi trattamenti. Partecipare a una sperimentazione clinica è un ottimo modo per contribuire a curare, prevenire e curare la malattia del fegato e le sue complicanze.
Inizia qui la tua ricerca per trovare studi clinici che cercano persone come te.
Ultimo aggiornamento il 16 agosto 2023 alle 12:20