
クリグラー・ナジャール症候群
クリグラー・ナジャール症候群 (CNS) は、1952 年にこの症状を初めて報告した XNUMX 人の医師、ジョン・クリグラーとビクター・ナジャールにちなんで名付けられました。肝臓に影響を与える、生命を脅かす稀な遺伝性疾患です。 CNS は、血液中のビリルビンと呼ばれる有毒物質の濃度が高いこと (高ビリルビン血症) を特徴としています。
ビリルビンは、赤血球が分解される正常な過程で生成されます。体外に排出されるためには、ビリルビンは肝臓で化学反応を受けます。この反応では、ウリジン二リン酸グルクロノシルトランスフェラーゼ(UGT)と呼ばれる酵素が、毒性のあるビリルビンを、胆汁を介して腸管に排出できる可溶性の形態に変換します(この過程は「ビリルビン抱合」と呼ばれます)。下の「正常状態」という図を参照してください。
中枢神経系(CNS)では、UGT酵素は完全に不活性(CNS I型)または著しく減少(CNS II型)しています。どちらの場合も、ビリルビンは適切に分解されず、胆汁中に排泄されません。非抱合型ビリルビンが高濃度で血液中に蓄積し、黄疸を引き起こし、脳に移動して核黄疸と呼ばれる重篤な脳障害を引き起こす可能性があります(詳細は後述)。体内でUGTが全く、またはごく少量しか産生されないCNS I型は、はるかに重篤で、幼児期に死亡に至る可能性があります。体内で中程度に減少した量のUGTが産生されるCNS II型は、重篤度は低く、核黄疸を引き起こす可能性も低く、一部の薬剤に反応する患者もいます。下の「異常状態」というタイトルの図を参照してください。
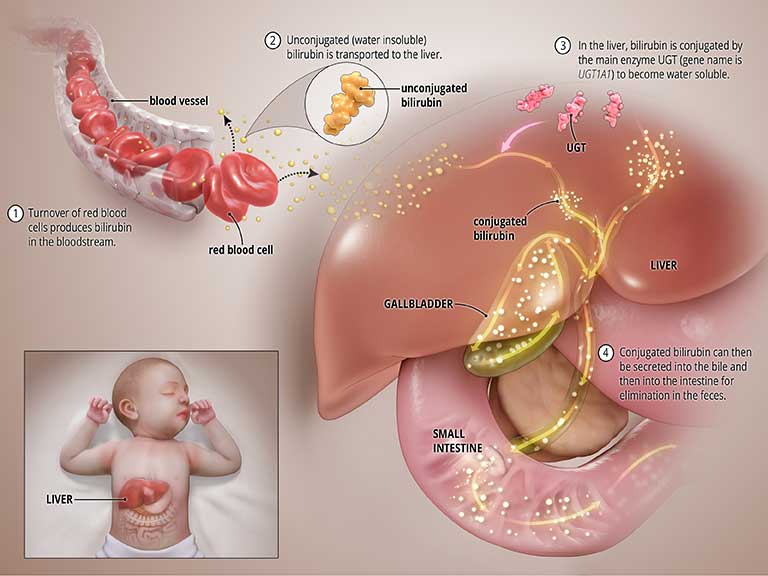
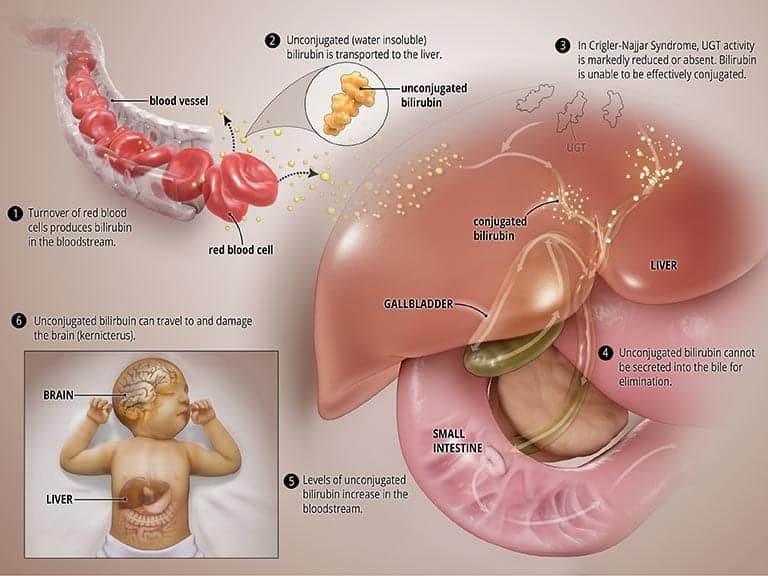
中枢神経系の原因は何ですか?
CNSは、肝臓のUGT酵素の原因となるUGT1A1遺伝子の変異によって引き起こされます。 これは常染色体劣性遺伝であるため、赤ちゃんが影響を受けるためには母親と父親の両方から損傷を受けたUGT1A1遺伝子を受け継がなければなりません。 これが起こると、UGTの産生が排除されるか(CNS I型)、または大幅に減少し(CNS II型)、血液中のビリルビンの蓄積につながります。
片方の親からのみ遺伝子を受け継いだ場合、子供はギルバート症候群と呼ばれる比較的軽度の症状を発症する可能性がある。
CNSの影響を受けるのは誰ですか?
世界中で中枢神経系に罹患している新生児は1万人に1人未満と推定されています。 この状態の遺伝的性質のため、子供が影響を受けるには、両親が両方とも突然変異を持っている必要があります。
中枢神経系の症状は何ですか?
CNS I 型の症状は、通常、出生直後に明らかになります。 罹患した乳児は重度の黄疸、皮膚、粘膜、白目が黄色くなる症状を引き起こします。 これらの症状は生後 XNUMX 週間を過ぎても持続します。
乳児は、生後 XNUMX か月以内にビリルビン脳症としても知られる核黄疸を発症するリスクがあります。 核黄疸は、脳内に有毒なレベルのビリルビンが蓄積し、中枢神経系に損傷を与える、生命を脅かす可能性のある神経疾患です。 核黄疸の初期の兆候としては、エネルギー不足 (嗜眠)、嘔吐、発熱、および/または満足のいく授乳ができないことが挙げられます。 その他の症状には、特定の反射(モロー反射)の欠如が含まれます。 軽度から重度の筋肉のけいれん。頭やかかとが曲がったり、後ろに反ったり、体が前に曲がったりするけいれん(斜位緊張症)が含まれます。 および/または制御されていない不随意の筋肉の動き(痙縮)。 さらに、影響を受けた乳児は、弱々しく吸ったり授乳したり、甲高い泣き声を上げたり、筋緊張の低下(筋緊張低下)を示したりして、異常な「たるみ」を引き起こすことがあります。
核黄疸は、ぎこちなさ、細かい運動能力の低下、歯のエナメル質の発達不全などの軽い症状を引き起こす場合もあれば、難聴、感覚認識の問題、けいれん、ゆっくりと継続的な不随意の身悶えなどの重度の合併症を引き起こす場合もあります。腕や脚、または体全体の動き(アテトーゼ)。 核黄疸の発症は、最終的には生命を脅かす脳損傷を引き起こす可能性があります。
核黄疸は通常、乳児期の早期に発症しますが、場合によっては、CNS タイプ 1 を持つ人は、小児期後半または成人初期まで核黄疸を発症しないことがあります。 光照射によって血中ビリルビン濃度が安全なレベルに維持されている患者(以下の治療を参照)は、光線治療が中断されたり、患者が他の病気に罹患したりすると、年齢を問わず核黄疸を発症する可能性があります。
クリグラー・ナジャール症候群 2 型は、1 型ほど重症ではありません。成人になるまで診断されない人もいます。 影響を受けた乳児は黄疸を発症します。黄疸は、乳児が病気のとき(併発疾患)、長期間食べていないとき(長期間の絶食時)、または全身麻酔下にあるときに増加します。 核黄疸は、クリグラー・ナジャール症候群 II 型ではまれですが、特に罹患者が病気で、食事をとっていないか、麻酔下にある場合に発生する可能性があります。
CNSはどのように診断されますか?
生後数日以内に重度の黄疸が出現すると、クリグラー・ナジャール症候群が疑われることがあります。 これは、臨床評価、家族歴、遺伝子検査および臨床検査によって確認できます。 たとえば、血液検査では、血液中に高レベルの非抱合型ビリルビンが存在するか、胆汁中に抱合型ビリルビンが不足していることが明らかになります。
UGT1A1 遺伝子の変異を特定する遺伝子検査でも診断を確定できます。
中枢神経系はどのように治療されますか?
クリグラー・ナジャール症候群の治療の主な目標は、血液中の非抱合型ビリルビンの量をできるだけ迅速かつ一貫して減らすことです。 これは、CNS タイプ I と CNS タイプ II では異なる方法で実現されます。
CNS I 型は主に光線療法によって管理されます。この療法では、日焼けベッドに似た装置で青色 LED 光を子供に照射します。 光は抱合の必要性を回避し、抱合していないビリルビンを分解し、胆汁や腸に排泄されて除去されます。 ただし、光線療法は面倒なプロセスであり、10 日あたり 12 ~ XNUMX 時間の治療が必要です。 光に長時間さらされると子供の皮膚が厚くなり、より強力な光線療法の必要性が高まります。 光線療法の必要性は、生活の質を著しく低下させます。
肝移植は、クリグラー・ナジャール症候群の患者にとって、命を救う可能性のある治療法です。移植された肝臓には、非抱合型ビリルビン(体外に排出できないビリルビン)を抱合型ビリルビン(体外に排出できるビリルビン)に変換する酵素が含まれています。
患者にはグルクロニルトランスフェラーゼ欠損を引き起こす遺伝子変異がまだ残っており、その異常が子供に受け継がれる可能性があります。
CNS II型患者の中には重度の高ビリルビン血症のエピソード中に光線療法が必要な場合もありますが、ほとんどはフェノバルビタールによる毎日の治療で良好にコントロールされています。
CNSを抱えて生きている人の予後はどうなりますか?
適切な治療を受ければ、CNS II 型患者は比較的普通の生活を送ることができます。
残念なことに、中枢神経系 I 型の患者は、重度かつ不可逆的な脳損傷のリスクを伴うさらに厳しい状況にあり、利用できる唯一の治療法は年齢とともに効果が薄れるため、命を救う移植と代替療法の探索が必要になります。はるかに緊急です。
CNS研究の将来の方向性は何ですか?
クリグラー・ナジャール症候群の研究には、欠損または不足している酵素を補充する治療法の開発が含まれています。現在、遺伝子治療の臨床試験が進行中です。この試験では、クリグラー・ナジャール症候群患者の異常なUGT1A1遺伝子を正常なUGT1A1遺伝子に置き換えることで、体内で機能的なUGTを生成できるようにします。遺伝子治療は、臨床試験で成功が証明されれば、この疾患の生涯にわたる恒久的な治療法となる可能性があります。研究者らはまた、正常な肝細胞をクリグラー・ナジャール症候群患者の肝臓に移植することで、UGT1A1欠損を補うのに十分な酵素が得られるかどうかについても研究しています。ただし、この健康な肝細胞の「移植」には、従来の肝移植と同様に、生涯にわたる免疫抑制が必要となります。現在実施中の臨床試験に関する詳細は、便利な臨床試験検索ツール、またはwww.clinicaltrials.govをご覧ください。
患者ストーリー
臨床試験を検索する
臨床試験は、新しい医療アプローチが人々にどの程度効果があるかをテストする研究です。 実験的治療法を臨床試験で人間の被験者でテストする前に、臨床検査または動物研究で効果が示されている必要があります。 その後、最も有望な治療法が臨床試験に移行され、その目的は、病気を安全かつ効果的に予防、スクリーニング、診断、または治療するための新しい方法を特定することです。
新しい治療法に関する最新情報を得るには、これらの試験の進行状況と結果について医師に相談してください。 臨床試験に参加することは、肝疾患とその合併症の治癒、予防、治療に貢献する素晴らしい方法です。
あなたのような人材を必要としている臨床試験を探すには、ここから検索を始めてください。
最終更新日: 16 年 2023 月 12 日午後 20 時 XNUMX 分